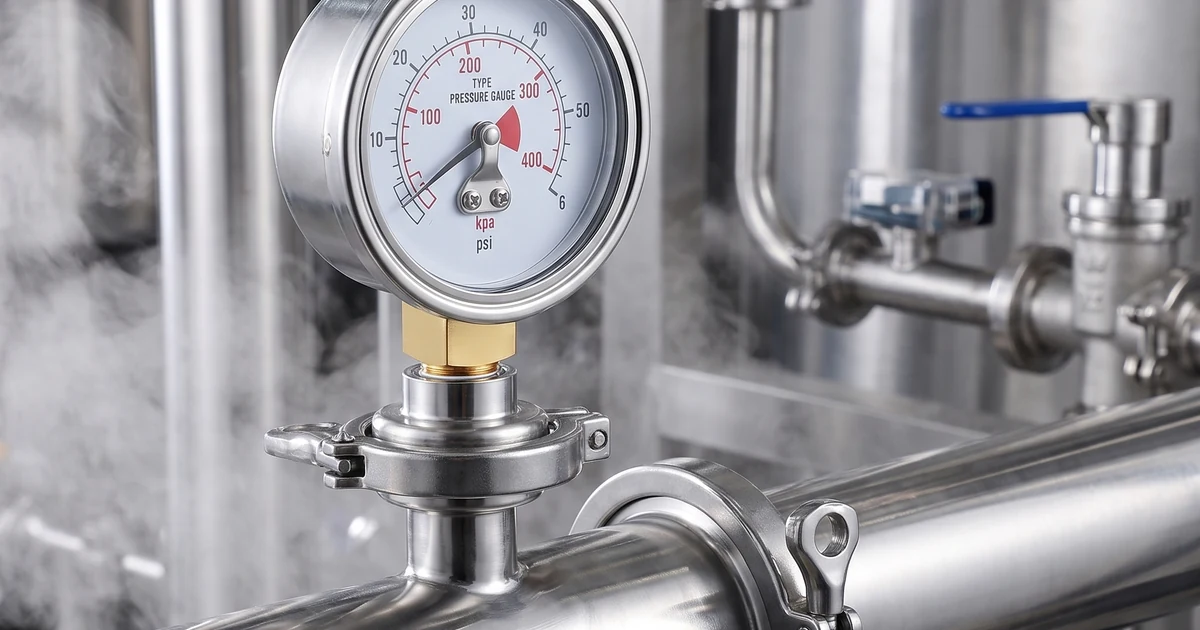
制药 SIP 洁净蒸汽压力表选型不能只看量程和表盘尺寸。本文说明压力读数在哪些环节有帮助、哪些情况下不能证明无菌,以及如何确认接液材质、卫生连接、校准证据和洁净蒸汽回路监测点。
1. 洁净蒸汽压力表选型应从 SIP 功能出发
制药 SIP 工况的洁净蒸汽压力表选型,不同于普通公用工程蒸汽压力表的采购。原位蒸汽灭菌(Steam-in-Place,简称 SIP)无需拆卸设备,即可对相连的容器、管道、阀门和过滤器进行灭菌。压力仪表能够作为饱和蒸汽存在、分布稳定且可重复的证据之一,但不能单独证明无菌。
在制药和生物技术工厂中,洁净蒸汽通常由纯化水或注射用水级别的进水制备,然后输送至工艺撬装设备、除菌过滤器、转移管线、生物反应器和灌装设备。压力表或变送器可能安装在洁净蒸汽总管、减压阀后、容器入口附近、冷凝水支管上,或灭菌过滤器壳体旁。每个测量点回答的问题不同:供汽是否可用、调压器工作是否正常、局部供汽是否到位、是否存在堵塞,或循环是否具备重复性。
法规指南明确指出,循环监测装置的可靠性十分重要。FDA 无菌药品指南指出,用于热灭菌的温度和压力监测装置应按适当周期进行校准;WHO 无菌药品 GMP 指南则要求通过温度和压力共同监测湿热灭菌过程。这些参考文件使压力数据能够纳入审计记录,但温度、时间和经过验证的循环设计仍是核心。
对于产品侧卫生级测量,确定 RFQ 前,可对比ZX-05 膜片压力表和ZX-04 隔膜式压力表页面中的连接和膜片选项。
查看膜片压力表选项探索143+工业压力表型号→2. 制药 SIP 中压力能够证明和不能证明什么

压力是一种流体和热力学信号。在饱和蒸汽工况下,压力与温度相互关联,因此压力读数有助于操作人员判断蒸汽状态是否合理。压力偏低可能表示供汽不足、调压器故障、排水阀开启、冷凝水负荷过大、过滤器堵塞,或阀阵列中出现非计划流路。压力偏高则可能表示出口关闭、排气能力不足、疏水器堵塞或循环顺序不正确。
但是,正常的压力趋势不能证明每个冷点都达到了规定的灭菌条件,也不能确认微生物灭活、空气排除、生物负载、内毒素控制或产品放行。有效的 SIP 记录应将压力与经过校准的温度传感器、保温时间、冷凝水状态、阀门状态、适用时的生物或化学指示剂策略,以及工厂验证方案结合起来。
这一边界对于营销和采购语言十分重要。压力表可以支持 SIP 验证、故障排查和现场操作人员确认,但不应被描述为独立的无菌保证装置。对于面向审计的循环,应在采购文件中明确校准条件、序列号可追溯性和容差要求,并与工厂质量体系保持一致。
相关阅读:压力表出口认证指南介绍了在将读数用于受监管决策前,校准记录中应包含哪些内容。
3. 洁净蒸汽压力表选型的仪表设计变量

第一个设计变量是接液材质。制药洁净公用工程通常要求使用 316L 不锈钢,因为其具备良好的耐腐蚀性,并符合卫生级制造实践。但仍需根据冷凝水化学性质、清洗剂、钝化工艺、垫片选型和工厂规范进行核查。不要认为目录中写有“不锈钢”就自动代表符合 GMP 要求。
第二个变量是连接设计。螺纹接口可用于部分洁净公用工程总管,但产品接触支路或卫生级支路通常需要采用卫生级卡箍、无菌连接或齐平膜片结构,以减少滞留体积和清洁风险。死腿、气囊和冷凝水滞留属于工艺设计问题;仪表连接不应进一步制造此类问题。
第三个变量是温度暴露。SIP 可能使仪表膜片、垫片和填充液反复承受饱和蒸汽循环。现场机械压力表、隔膜密封组件和电子压力变送器在温度限制、精度偏移、冲洗暴露和维护方面各不相同。应确认最高连续温度、SIP 峰值温度、环境冲洗防护等级、表壳通气方式、垫片材质,以及仪表是否需要在每次 SIP 循环前承受 CIP 化学品。
| 变量 | 需确认内容 | 重要性 |
|---|---|---|
| 接液材质 | 316L、膜片合金、垫片 | 耐腐蚀性和卫生兼容性 |
| 连接方式 | 卡箍、无菌连接、螺纹、法兰 | 可排空性、死腿控制和安装匹配性 |
| 量程 | 正常 SIP 压力、调压器设定值、设计压力 | 确保在中段量程清晰读数并避免过载 |
| 校准 | 校准点、容差、证书、周期 | 为受监管循环提供可审计记录 |
| 温度 | SIP 峰值、环境温度、冲洗、填充液 | 防止漂移、泄漏和视窗损坏 |
4. 压力表和变送器在洁净蒸汽回路中的安装位置
洁净蒸汽回路很少只需要一个压力测量点。供汽总管测点可显示撬装设备前端是否有蒸汽。调压器出口测点可反映减压是否稳定。设备入口附近的测点可确认目标支路是否真正获得蒸汽。冷凝水侧或回流侧测点则有助于发现排水受限、疏水器堵塞或异常背压。
机械压力表和电子压力变送器具有互补作用。机械洁净蒸汽压力表可在调试、故障排查和维护期间,为技术人员提供现场实况确认。变送器则可向 PLC、历史数据库或批记录提供连续信号。关键测点可以同时配置两者,并通过隔离阀或卫生级隔膜密封安装现场压力表,从而在维护时不影响工艺边界。
安装位置应符合蒸汽安全要求。即使是中等压力的蒸汽也可能造成严重烫伤,洁净蒸汽撬装设备还可能包含高温冷凝水支管、调压器、安全泄压装置和高温表面。仪表方向、冷凝弯管或隔膜保护、隔离阀及维护空间应由系统工程师审核。一般安装规则请参阅压力表安装最佳实践文章。
5. SIP 压力仪表中常见的规格选型错误
最常见的错误是只按压力范围选型。量程固然重要,但 SIP 工况还取决于温度循环、冷凝水、清洗化学品、连接几何结构、校准要求,以及错误读数可能造成的后果。如果膜片、垫片或填充液未按工况选择,一只在室温下读数正常的压力表,经过多次蒸汽循环后可能出现漂移或泄漏。
第二个错误是将公用工程蒸汽和洁净蒸汽视为可以互换。工厂蒸汽可用于加热夹套或非接触式工况,而洁净蒸汽则用于蒸汽或冷凝水可能接触无菌产品流路或直接产品接触表面的场合。因此,仪表文件、表面光洁度要求和清洗方式可能有所不同。
第三个错误是将食品 CIP 规格直接套用到制药 SIP 回路。CIP 通过化学品、温度、湍流和时间去除残留物,重点是清洁;SIP 则是在清洁完成后实现灭菌条件。两者可能采用相同的卫生级连接,但验证记录、温度暴露、校准周期和风险分类可能不同。
当 RFQ 内容不明确时,应向采购方确认现场压力等级、正常工作压力、SIP 峰值温度、连接标准、垫片材质、校准点、所需文件,以及读数用途是现场指示、报警、批记录还是验证支持。
6. 制药洁净蒸汽压力表实用 RFQ 询价清单
一份实用的制药洁净蒸汽压力仪表 RFQ 应简洁但具体。应注明介质为洁净蒸汽或纯蒸汽,而不是笼统写作蒸汽;同时说明正常和最大压力、预期 SIP 温度、连接类型和尺寸、接液材质、膜片或密封要求、表壳材质、表盘尺寸、精度等级、使用变送器时的输出信号,以及目标市场。
对于受监管用途,还应加入文件包要求:必要时提供材质证明、校准证书格式、序列号可追溯性、证书语言、检验点、适用时的表面光洁度要求,以及任何现场特定参考文件。除非已明确具体范围、产品和文件要求,否则不要要求供应商确认 ASME、PED、CE、3-A、FDA 或 GMP 合规性;此类声明必须有相匹配的证据支持。
Manogauge 在中国浙江依据 ISO 9001 质量管理体系制造工业压力表,并向多个市场出口压力仪表。对于洁净蒸汽压力表选型,最终规格仍应根据设备所有者的 SIP 验证方案、管道等级、清洗化学品和质量体系要求进行确认。对于经过资质审核的仪表供应,应在 RFQ 阶段明确要求具备 3-A 和 EHEDG 认证文件的卫生级压力表制造商。
本指南引用的外部资料包括FDA 无菌工艺指南和WHO 无菌药品 GMP 指南。
关键要点
- 压力可以支持 SIP 验证,但不能单独证明无菌。
- 确认 316L 接液部件、卫生级连接结构、垫片、温度暴露条件和校准证明。
- 当操作人员需要现场确认、批记录需要连续数据时,应同时使用现场压力表和变送器。
- 最终选型必须符合工厂 SIP 验证方案和质量体系。
相关采购页面
卫生级压力表厂家符合 GMP 的卫生级压力表,配备卡箍接口、齐平膜片和 Ra ≤ 0.8 µm 表面处理。
相关文章
- 食品和制药行业卫生型压力表选型指南
通过Manogauge的卫生型压力表选型指南优化您的工艺。了解3-A、EHEDG和FDA合规性在关键应用中的重要性。
- 实心前盖压力表:安全型表壳选型指南
安全型实心前隔板压力表选型指南,覆盖高压、气体、蒸汽和危险工况中的安全壳结构、后泄压背板、ASME B40.100、EN 837-1 S3 与 RFQ 检查。
- 过滤器差压表:量程、报警与更换判断
如何按洁净压差、更换压差和流量选择过滤器差压表:差压量程与报警设定、接口布置、接液材质,以及清洗与超压限制。
- 蒸汽压力表虹吸管:盘管式与 U 型怎么选、怎么装
蒸汽压力表为什么必须加虹吸管:冷凝水柱如何保护弹簧管、猪尾(盘管)式与 U 型虹吸管的选择、充水与安装方向,以及量程确认要点。
常见问题
什么是 SIP 用洁净蒸汽压力表选型?
这是将压力表或变送器与制药洁净蒸汽灭菌工况相匹配的过程,包括接液材质、连接方式、温度暴露、校准证明和监测用途。
压力能证明 SIP 循环达到了无菌要求吗?
不能。压力可以支持对饱和蒸汽状态和循环合理性的验证,但无菌性取决于经过验证的温度、时间、空气排除、适用时的生物学策略以及现场质量体系。
洁净蒸汽 SIP 回路应在哪些位置测量压力?
常见测点包括洁净蒸汽总管、调压器出口、设备入口、过滤器壳体、冷凝水支管,以及选定的回流或排水点。具体测点取决于经过验证的循环和管道设计。
制药洁净蒸汽压力表通常采用哪些材质?
通常要求接液部件采用 316L 不锈钢,但仍需根据工厂规范确认膜片合金、垫片、表面光洁度、填充液和清洗化学品。
洁净蒸汽压力表 RFQ 中应包含哪些内容?
应包含介质、压力范围、SIP 温度、连接标准、接液材质、膜片或密封要求、精度、校准证书、序列号可追溯性,以及信号用于现场指示还是批记录数据。